儿童全面发育迟缓需要做哪些检查?病因评估与就医指南
儿童全面发育迟缓的病因评估,通常从发育评估、病史、体格及神经系统检查、听力与视力检查开始,再按临床线索选择遗传检测、代谢检查、脑 MRI 或脑电图,并非每个孩子都需要全套检查。查明病因有助于明确特定治疗、并发症监测和遗传咨询需求;适宜的发育支持可同步进行。[1][2][3]
适用对象:已被怀疑或诊断为全面发育迟缓的儿童家庭。单纯说话晚、一次筛查未通过,不能直接套用整套病因检查;具体做哪几项,由接诊医生结合孩子的情况决定。
什么是儿童全面发育迟缓,为什么要查病因?
全面发育迟缓(global developmental delay,GDD)是对发育状态的描述,病因诊断回答的是“为什么出现这种状态”。 GDD 通常用于 5 岁以下、至少两个发育领域明显落后的儿童;判断需要合适的标准化评估与临床检查,不能只凭家长对照里程碑或一项发育商。[1][2]
两个孩子都表现为语言和运动落后,原因却可能不同:脑结构发育异常、遗传因素、围生期或后天脑损伤、部分代谢或内分泌问题,都可能参与其中;听力、视力及生活环境也会影响能力表现。病因评估需要把这些线索放在一起。[2][6]
查明原因的价值体现在四个实际问题上:
- 是否存在需要单独处理的问题。 某些代谢病、内分泌问题或感官障碍需要特定诊疗,康复训练不能代替这些处理。
- 接下来监测什么。 一些明确的遗传性疾病需要额外留意癫痫、心脏、眼耳或其他系统问题,随访内容会随病因改变。
- 怎样解释病程。 已有损伤、发育异常与可能进展的疾病,观察重点和处理时机不同。
- 家人是否需要遗传咨询。 再生育风险取决于具体病因、遗传方式和家系结果,不能从“发育迟缓”四个字算出来。[2][3][11]
找到病因不等于能够准确预言孩子将来的每项能力,也不意味着所有疾病都有病因治疗。它的意义是让后续照护有更明确的依据。发育商和病因诊断之间的区别,可结合发育评估报告解读阅读;哪些病会以多个能区同时落后起病,另见全面发育迟缓:什么情况需要排查病因。
哪些表现需要加快就诊,不能只等下一次复评?
已经掌握的能力持续丢失,需要尽快进行医学评估;如果同时出现意识、呼吸或抽搐等急性变化,应立即就医。 “一直学得慢”与“原来会的现在不会了”是不同的病程线索,后者需要考虑神经系统疾病等多种原因,不能简单归为训练不足。[5][6]
| 家长观察到的情况 | 建议的就诊安排 | 医生需要核实什么 |
|---|---|---|
| 突然反应差、难以唤醒、持续或反复抽搐、呼吸异常;呕吐同时伴明显精神状态改变 | 立即就近急诊,不等待遗传门诊或检测结果 | 先评估急性病情,包括感染、低血糖、代谢紊乱等可能性 |
| 已经会说的词、走路或用手能力持续丢失;出现新的步态、吞咽或异常动作问题 | 尽快联系儿科/儿童神经科,说明“出现能力倒退” | 是否存在退行性、癫痫相关、神经肌肉或代谢问题 |
| 发育落后伴头围异常、明显不对称、反复可疑发作、多系统异常,或家族中有相似病史 | 加快专科评估;如状态稳定,按专科安排检查 | 是否存在能引导针对性检查的临床表型 |
| 发育进展缓慢,但精神状态稳定、没有能力丢失或急性变化 | 按计划完成门诊评估与随访 | 落后范围、程度、可能病因及需要的支持 |
这张表用于说明就诊优先级,不能判断某一种病。发热时精神变差、孩子偶尔不愿展示技能,也不自动等于发育倒退(一时慢一点和真正的落后怎么分,见长得比同龄人慢,一定是发育迟缓吗);需要比较此前稳定掌握的能力、持续时间和多个日常场景。可以保留自然活动的视频,但不要为了拍视频延误急诊。[5][6][13]
抽血、做基因检测之前,先完成哪些评估?
病因检查的第一步是确认发育情况并建立完整的临床线索。 详细病史、体格及神经系统检查、听视力评估,会直接影响后续项目的选择。只拿着一张发育商报告去选检测套餐,容易漏掉关键问题。[2][6]
发育轨迹。 记录什么时候开始抬头、坐、走、用手、理解指令和表达;这些能力是一直慢、停在原地,还是曾经获得后又丢失。评估时还要考虑早产、语言环境、感官障碍和当天状态,具体量表应适合年龄和能力——各量表分别测什么、适用到几岁,列在评估量表一览。
围生期及既往病史。 包括孕期重要暴露、出生孕周、出生后的严重疾病、感染、低血糖、癫痫、住院经历,以及新生儿筛查究竟查了什么。早产或曾有缺氧风险是线索,但是否足以解释全部表现,仍需综合判断。
家族史与查体。 医生会了解亲属的发育、学习及神经系统情况,必要时绘制家系图;检查生长和头围变化、肌张力、反射、皮肤及其他器官表现。家人看起来健康,并不能排除儿童自身的新发变异或隐性遗传情况。[2][5]
听力与视力。 新生儿听力筛查通过,是当时筛查的结果,不能替代后来出现语言或发育问题时的检查。听视力问题既可能影响测评表现,也可能为病因提供线索,按结果转至相应专科。[1][6][14]
CMA、外显子组、全基因组:遗传检查分别查什么?
遗传检查覆盖的变异类型不同,一项检查不能自动替代所有其他项目。 选择时要同时看孩子的表现、检测平台、分析范围与已有结果;名称里带“全”,也不代表所有遗传机制都能被检出。[3][4][7]
| 检查 | 主要回答的问题 | 需要知道的边界 |
|---|---|---|
| 染色体核型分析 | 是否存在染色体数目或较大的结构改变;某些情况下可识别平衡重排 | 分辨率有限,不能覆盖大量微小缺失、重复或基因序列变异 |
| 染色体微阵列分析(CMA) | DNA 片段是否缺失或重复,即拷贝数变异(CNV) | 通常不能检出单个碱基变化和真正平衡的重排;对低比例嵌合等情况有技术限制 |
| 基因面板(panel) | 预先选定的一组相关基因中是否存在可解释表现的变异 | 覆盖取决于面板设计与版本,未纳入的基因或机制可能被遗漏 |
| 全外显子组测序(WES/ES) | 广泛查找主要位于蛋白编码区域的序列变异 | 非编码区及某些结构变异覆盖有限;部分平台能分析 CNV,实际能力须看实验室说明 |
| 全基因组测序(WGS/GS) | 在更广范围内评估序列及结构变异 | 结果取决于测序和分析方法;并非所有重复扩增、甲基化异常及低比例嵌合都能可靠发现 |
| 针对性检测 | 已有线索指向的特定机制,如 FMR1 重复扩增或印记相关甲基化异常 | 必须选对方法;常规外显子组阴性,不能替代这些检查 |
核型和 CMA 的技术区别依据细胞遗传学共识;测序及针对性检测的覆盖范围依据 ACMG、CCMG 与 AAP 文件,实际检测仍以实验室验证范围为准。[3][4][5][7]
“孩子+父母”的家系测序有什么作用? Trio 通常同时分析孩子及其生物学父母,有助于判断变异是新发、来自哪一方,以及某些隐性疾病的两个变异是否分别来自父母。它改善的是解释条件,不保证一定找到病因,也不意味着每个家庭都必须采用同一种采样方案。[3][5]
能查出病因的概率有多大? 2019 年一项纳入 30 篇研究的荟萃分析中,外显子组测序的合并诊断率为 36%;单纯神经发育障碍组为 31%,伴其他相关表现的组为 53%。研究对象包括 GDD、智力障碍和/或孤独症,不能将这些数值直接作为某个孩子的个人概率。[8]
这些数字指“检出可以解释临床表现的分子诊断”,不是检出任意变异,更不是治疗成功率。不同检查研究的人群和入选条件不同,诊断率不能简单相加;已做过哪些检查、是否有特异表现、是否采用家系分析,都会影响后续检出的机会。[7][8]
为什么国内外指南的检查顺序不完全一样?
不同指南的适用人群、证据截止时间和医疗资源背景不同,检查顺序不能只按年份排成一条固定路线。 有明确疾病线索时,针对性检查优先;原因尚不明确时,再讨论较广范围的检测。[3][4][5]
| 文件 | 与本题最相关的建议 | 怎样理解 |
|---|---|---|
| 中国 GDD 诊断指南,2024 | 推荐中度至极重度 GDD 行脑电图、脑 MRI 及代谢检测;影像等不能解释病因时,进一步遗传学评估 | 相关推荐的证据水平为Ⅲ、推荐等级为 B;不能扩大成所有说话晚的孩子都要做全套检查[1] |
| ACMG 循证指南,2021 | 对先天异常、发育迟缓或智力障碍儿童,强烈推荐将 ES/GS 作为一线或二线检测考虑 | 测序可以较早讨论,不必先把所有传统检查逐项做完[4] |
| CCMG 立场文件,2023 | CMA 一线,GDD/智力障碍的 ES 或综合面板二线;提示代谢病时尽早开展针对性代谢检查 | 体现了检测可及性及分层路径;并未要求所有儿童普遍进行代谢筛查[5] |
| AAP 临床报告,2025 | 多数原因不明 GDD/智力障碍的一线方案为 GS,或 ES 联合 CMA;无特异代谢线索时,将代谢检测放入二线 | GS 已充分覆盖 CNV 时,多数情况可暂不重复 CMA;有代谢红旗时不能机械等待遗传结果[3] |
| 加拿大儿科学会(CPS)立场文件,2026 | 继续推荐 CMA 一线、ES 二线;代谢检查针对伴神经系统或代谢线索者,脆性 X 检测依表现及家族史选择 | 2026 年 3 月更新仍保留当地分层路径,说明较新的文件也未必采用相同的一线组合[14] |
表中是与病因评估有关的要点摘述,完整适应证应回到原文。中国指南检索文献截至 2022 年 7 月;AAP 2025 是临床报告,CCMG 和 CPS 是立场文件,不宜把它们的全部陈述视作同等级的试验证据。[1][3][4][5][14]
家长与医生可以讨论三个问题:这项检查针对什么线索;结果可能怎样改变处理;已有检查是否覆盖同一问题。 “做得更多”与“更接近原因”并不总是同一件事。
什么情况下考虑代谢检查?新生儿筛查正常还需要吗?
代谢检查用于寻找生化过程异常;新生儿筛查正常,不能排除所有遗传代谢病。 是否检测及检测范围,取决于具体表现、既往筛查项目和接诊方案。存在倒退、发作性异常或多系统表现时,应更积极地评估相应病因。[5][11]
部分遗传代谢病由酶或转运蛋白功能异常引起,可能造成某些物质堆积、重要产物不足或能量供应障碍。因此,基因检查与生化检查提供的证据不同:前者寻找遗传改变,后者观察相应通路是否出现异常。它们有时需要相互验证。[11][13]
需要告诉医生的线索包括:能力倒退;生病、长时间未进食后反复精神差或呕吐;反复不明原因低血糖、酸中毒或血氨异常;异常体味;伴肝脏、心脏、眼部等多系统问题;以及相关家族史。这些表现均不特指某一种代谢病。[5]
医生可能按线索选择血糖、血气、乳酸、血氨、血浆氨基酸、酰基肉碱谱、尿有机酸或更专门的检查。这是一组用途不同的工具,不是一张家庭自行购买的必查清单。 部分指标受进食、急性疾病及样本采集运输影响,一次轻微异常需要结合临床复核;不要自行让孩子禁食来“提高检出率”。[5][6]
为什么在总体检出比例有限时,仍要重视这条线?2021 年一项综述整理了 116 种有已发表干预证据、可伴智力/发育障碍的遗传代谢疾病;但其中治疗证据的 81% 属于病例报告或专家意见等较低等级。这个数字说明存在值得识别的病因,不能解释为“116 种病都能恢复正常”,也不能当作患儿检出概率。[11]
新生儿筛查仅覆盖规定病种和检测项目,部分疾病不在范围内,筛查也可能漏检。有症状后应进入诊断流程,带上原筛查报告,核实具体项目、采样时间及复查情况。[5][11]
脑 MRI 和脑电图各回答什么?MRI 正常说明什么?
MRI 主要观察脑结构与信号,脑电图记录脑电活动;两者都不能单独解释全部发育迟缓。 头围异常、局灶性神经体征、癫痫或能力倒退等线索,会影响检查优先级。对没有其他神经异常的轻度 GDD,影像检查的安排需要个体化。[1][2][6]
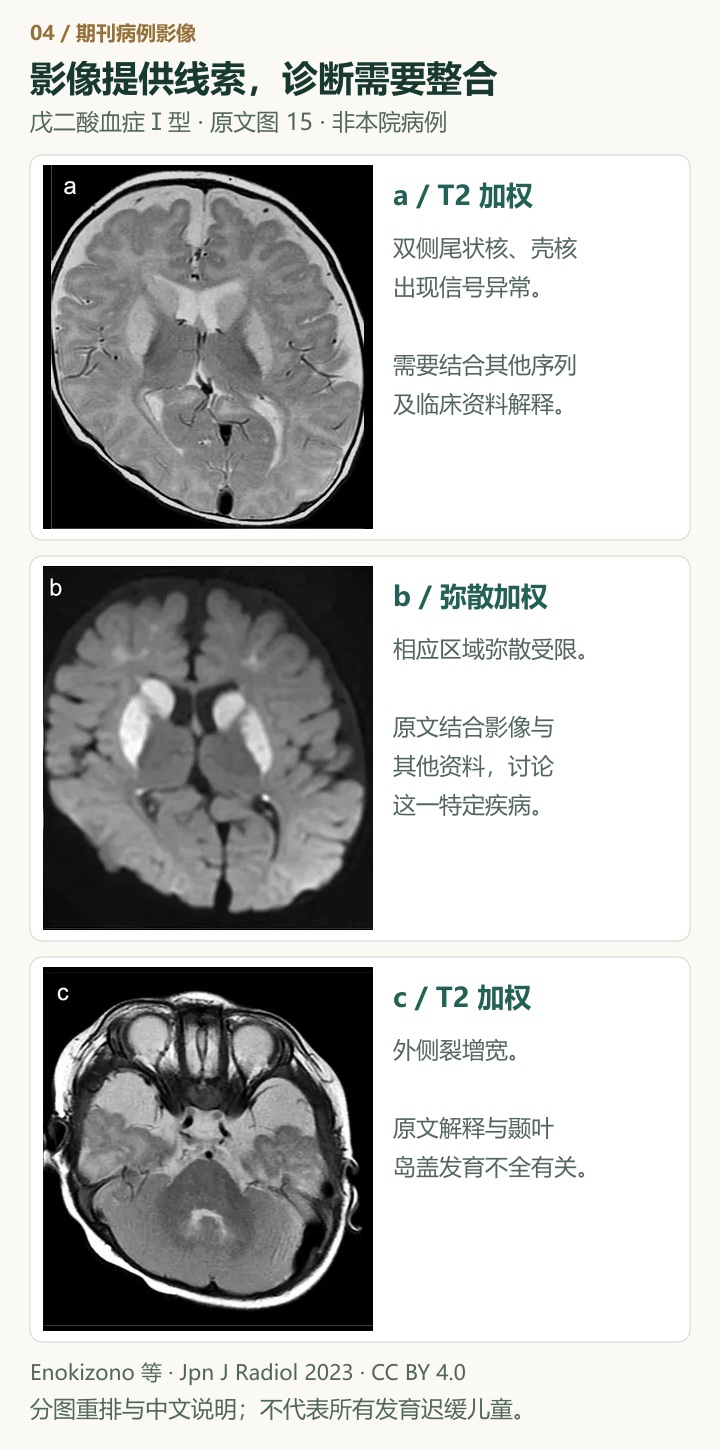
MRI 有异常,不等于病因已经确定。 例如,某些结构或白质信号改变可以提示方向,但仍需结合病史、查体、生化及遗传结果解释。一项 2017 年系统评价汇总了 2,299 名无其他已知神经系统线索的 GDD/智力障碍研究对象:MRI 异常比例为 38%,而据影像明确病因的比例为 7.9%。研究间差异较大,这些历史数据不能用于预测个人结果;它们说明“看到异常”与“明确原因”是两个结局。[12]
MRI 正常,也不能排除遗传病或代谢病。 一些疾病主要影响分子或生化功能,常规结构影像未必显示特异异常;MRI 和基因、生化检查回答的问题不同。[2][13]
脑电图不能作为“智力检查”。 对可疑癫痫发作、语言或其他能力倒退,医生可能考虑脑电图及适当的睡眠记录;中国 2024 年指南对中度至极重度 GDD 的检查建议更积极。是否检查、记录多长时间,要结合临床问题,不能只因孩子说话晚就推定存在异常放电。[1][6]
MRI 本身不使用电离辐射,但幼儿能否配合、是否需要镇静、是否加做特定序列,都应在检查前与医疗团队讨论。已有影像就诊时尽量携带原始影像文件和报告,避免仅凭报告中的一句话重复检查。[6]
基因报告的阳性、VUS 和阴性,分别意味着什么?
检测结果必须与孩子的表现、遗传方式和检测范围一起解释。 报告中出现某个基因名,不能直接等同于该疾病确诊;同样,阴性只说明本次检测与解释范围内尚未获得可报告的病因。[9][10]
| 报告常见表述 | 可以说明什么 | 还需要核实什么 |
|---|---|---|
| 致病/可能致病变异 | 变异本身有较强致病证据 | 所在基因是否与疾病有明确关系、遗传方式及变异组合是否符合、能否解释孩子的表现;并非所有阳性都是本次症状的原因 |
| 意义未明变异(VUS) | 现有证据不足以确认或排除其致病性 | 可能需要家系验证、表型补充或日后重新解释;不能仅凭 VUS 作出诊断或重大治疗决定 |
| 阴性/未发现明确致病变异 | 本次检测没有给出明确病因 | 是真正未检出、方法未覆盖,还是现有知识不足;必要时讨论其他方法或重新分析 |
变异的标准分类还包括“可能良性”和“良性”。VUS 不是“轻型致病”,也不是已经证明无害。 不能把计算机预测、单个数据库条目或与别人报告相似,当作最终结论。[9]
重新分析与重新测序不是同一件事。 重新分析可能利用已有测序数据,结合新出现的症状、新的基因—疾病知识或分析方法重新解释;是否重新采样、补做检测以及何时开展,由临床与实验室共同决定。保留完整报告、检测版本和实验室联系方式,比只保存一页结论更有用。[10]
检查前还应了解是否可能报告与当前发育问题无关的次要发现、父母样本如何使用,以及结果由谁解释。遗传咨询需要同时讨论检出与未检出的可能结果。[3][9]
发育迟缓查病因挂什么科,转诊时带什么?
病情稳定的儿童可先由发育行为儿科、儿童保健或儿科建立评估资料,再根据线索转至儿童神经科、医学遗传科或遗传代谢专科。 医院科室名称可能不同;预约时说明年龄、主要落后领域、是否出现倒退或可疑发作,比只说“想查基因”更能帮助分诊。[2][5][6]
| 当前主要问题 | 通常需要衔接的专业 | 就诊前整理的重点 |
|---|---|---|
| 需要确认落后范围、程度和支持需求 | 发育行为儿科/儿童保健/儿科 | 历次发育评估、日常能力记录、听视力资料 |
| 能力倒退、异常动作、肌力或步态问题、可疑癫痫 | 儿童神经科;急性变化直接急诊 | 自然发作视频、时间和诱因、用药及 EEG/MRI 原始资料 |
| 不明原因 GDD、先天异常、相关家族史或遗传报告待解释 | 医学遗传科/遗传咨询门诊 | 完整检测报告、检测方法、父母结果及家族史 |
| 发作性代谢异常或疑似遗传代谢病 | 遗传代谢专科/有相关诊疗能力的儿童神经科 | 生病时的化验与抢救记录、新生儿筛查、饮食及诱因记录 |
| 听视力筛查异常或相关疑点 | 听力/耳鼻喉及眼科 | 筛查原件与后续检查,不只记录“通过/未通过” |
可以准备一页“转诊摘要”,按时间顺序写清:
- 最早担心的事情及发生时间:具体能力、开始年龄、有无丢失已获技能。
- 出生与住院情况:孕周、出生后重要疾病、出院小结。
- 评估和检查:日期、量表或方法、完整结果;影像带原始文件,遗传报告带技术范围。
- 已经进行的处理:药物、营养安排、训练内容与复评变化。
- 本次最想解决的问题:例如“现有结果是否足以解释病因”“是否需要家系验证”“下一次复诊看什么”。
这份摘要是资料整理模板,不是诊断问卷。更一般的就诊准备可看第一次去儿童发育门诊,要准备什么。
病因还没查清,能不能先开始发育支持?
病因评估与适宜的发育支持通常可以并行,支持方案要根据医学检查结果及时调整。 已经明确的沟通、运动、自理及家庭照护需求,可以先纳入计划;出现急性疾病、能力倒退或特定风险时,应先由医生评估安全性,不能靠增加训练量替代检查。[2][6]
病因明确后,医疗与康复团队需要共享信息:是否有特定治疗、喂养与营养要求、活动限制、癫痫管理或应急处理安排。病因尚未明确时,也应留下复诊计划,持续记录能力变化和新出现的表现。[3][11]
发育支持这一段,在宝秀兰通常从一次标准化的发育评估开始:按年龄与能力选儿心量表-Ⅱ、Gesell 或贝利量表,量出各能区的水平与发育商,据此安排发育迟缓的早期干预与家庭指导,并在复评时调整内容与频次。宝秀兰承担的是发育评估与康复训练这一段;遗传、代谢与神经系统的病因检查衔接相应专科,病因诊断与特定治疗由具备相应能力的医疗团队完成。家里与机构各做什么,可结合居家康复与到院康复的分工安排。
家长常问的六个问题
只有语言落后,也需要照这张清单检查吗?
不应直接套用。单一领域落后与 GDD 的评估范围不同,应先了解语言理解与表达、听力、社交及其他领域,再决定是否需要扩大病因检查。只有说话晚时先看什么,见孩子说话晚,是贵人语迟吗。[1][6]
父母都健康,为什么孩子还可能有遗传问题?
遗传相关疾病可以来自孩子的新发变异,也可以与父母无症状携带的隐性变异等情况有关。是否遗传、怎样遗传,需要具体分析,不能把病因归咎于某一位家长。[2][5]
MRI 正常,是否就不用查基因了?
MRI 正常不能排除遗传因素。是否进行遗传评估,取决于整体表现、其他检查和临床判断,不以 MRI 是否异常作为单一门槛。[2][4]
基因检测阴性,是否说明以后也查不到原因?
不一定。检测覆盖和医学知识均有边界;补充新的临床表现、采用其他方法或对已有数据重新分析,有时能带来不同结果。具体安排需要与医生和实验室沟通。[10]
已经做了外显子组,还要做 CMA 吗?
先核实原检测对 CNV 的覆盖和验证能力,再决定是否补充。部分 ES 能分析 CNV,但不能默认与 CMA 等效;GS 若已充分覆盖相应变异,通常可减少重复检测。[3][7]
会不会查得越多,孩子越被“贴标签”?
合理检查应围绕明确问题展开,并说明结果对照护有什么影响。检测出现不确定结果时,应保留不确定性;孩子每天需要哪些支持,仍取决于实际功能与家庭需求。[6][9]
证据范围与配图说明
文中的检查顺序与适应证,来自中国 2018 年病因诊断共识与 2024 年全面发育迟缓诊断指南,以及 AAP 2025 年临床报告、ACMG 2021 年循证指南、CCMG 2023 年与加拿大儿科学会 2026 年 3 月的立场文件;诊断率与影像数据另引相应的系统评价。这些文件彼此并不完全一致,差异在上面的对照表里逐条注明;其中任何一份都不是可以照搬到所有孩子身上的统一标准。
文中的检出率都保留了原研究的年份与人群范围。它是一群人里的比例,不是某个孩子的检出概率,也不是治疗效果。
图 1 至图 3 是按上列资料独立绘制的示意图,画的是原理,不是患者数据,也不是原指南流程图的复制。图 4 是已发表期刊的开放授权影像,保留了原有的 a、b、c 分图标记;作者、原图地址、改动说明与许可列在文末的图片来源里。
参考文献
- 国家儿童医学中心, 首都医科大学附属北京儿童医院保健中心, 等. 中国全面发育迟缓诊断指南(2024)[J]. 中华实用儿科临床杂志, 2024, 39(7): 481-489. DOI: 10.3760/cma.j.cn101070-20240426-00262.
- 中华医学会儿科学分会神经学组, 中国医师协会神经内科分会儿童神经疾病专业委员会. 儿童智力障碍或全面发育迟缓病因诊断策略专家共识[J]. 中华儿科杂志, 2018, 56(11): 806-810. DOI: 10.3760/cma.j.issn.0578-1310.2018.11.003.
- Rodan LH, Stoler J, Chen E, et al. Genetic evaluation of the child with intellectual disability or global developmental delay: clinical report[J]. Pediatrics, 2025, 156(1): e2025072219. DOI: 10.1542/peds.2025-072219.
- Manickam K, McClain MR, Demmer LA, et al. Exome and genome sequencing for pediatric patients with congenital anomalies or intellectual disability: an evidence-based clinical guideline of the American College of Medical Genetics and Genomics (ACMG)[J]. Genetics in Medicine, 2021, 23(11): 2029-2037. DOI: 10.1038/s41436-021-01242-6.
- Carter MT, Srour M, Au PYB, et al. Genetic and metabolic investigations for neurodevelopmental disorders: position statement of the Canadian College of Medical Geneticists (CCMG)[J]. Journal of Medical Genetics, 2023, 60(6): 523-532. DOI: 10.1136/jmg-2022-108962.
- Bélanger SA, Caron J. Evaluation of the child with global developmental delay and intellectual disability[J]. Paediatrics & Child Health, 2018, 23(6): 403-410. DOI: 10.1093/pch/pxy093.
- Miller DT, Adam MP, Aradhya S, et al. Consensus statement: chromosomal microarray is a first-tier clinical diagnostic test for individuals with developmental disabilities or congenital anomalies[J]. American Journal of Human Genetics, 2010, 86(5): 749-764. DOI: 10.1016/j.ajhg.2010.04.006.
- Srivastava S, Love-Nichols JA, Dies KA, et al. Meta-analysis and multidisciplinary consensus statement: exome sequencing is a first-tier clinical diagnostic test for individuals with neurodevelopmental disorders[J]. Genetics in Medicine, 2019, 21(11): 2413-2421. DOI: 10.1038/s41436-019-0554-6.
- Richards S, Aziz N, Bale S, et al. Standards and guidelines for the interpretation of sequence variants: a joint consensus recommendation of the American College of Medical Genetics and Genomics and the Association for Molecular Pathology[J]. Genetics in Medicine, 2015, 17(5): 405-424. DOI: 10.1038/gim.2015.30.
- Deignan JL, Chung WK, Kearney HM, et al. Points to consider in the reevaluation and reanalysis of genomic test results: a statement of the American College of Medical Genetics and Genomics (ACMG)[J]. Genetics in Medicine, 2019, 21(6): 1267-1270. DOI: 10.1038/s41436-019-0478-1.
- Hoytema van Konijnenburg EMM, Wortmann SB, Koelewijn MJ, et al. Treatable inherited metabolic disorders causing intellectual disability: 2021 review and digital app[J]. Orphanet Journal of Rare Diseases, 2021, 16(1): 170. DOI: 10.1186/s13023-021-01727-2.
- Murias K, Moir A, Myers KA, et al. Systematic review of MRI findings in children with developmental delay or cognitive impairment[J]. Brain and Development, 2017, 39(8): 644-655. DOI: 10.1016/j.braindev.2017.04.006.
- Enokizono M, Aida N, Yagishita A, et al. Neuroimaging findings of inborn errors of metabolism: urea cycle disorders, aminoacidopathies, and organic acidopathies[J]. Japanese Journal of Radiology, 2023, 41: 683-702. DOI: 10.1007/s11604-023-01396-0.
- McLeod S, Kawamura A, Orsino A. Assessing children and youth with global developmental delay and intellectual developmental disorder[EB/OL]. Canadian Paediatric Society, 2026-03-27. (访问于 2026-09-23).
图片来源与许可
本文写的是常见情况的一般规律,不替代面诊。孩子的具体情况,要由医生当面看过再判断。